Microbioom 16S en shotgun-sequencing: hoe darmtesten de darmflora in kaart brengen
Technologie van darmtesten: cellyse, DNA-extractie en microbioomanalyse
Wat is 16S-sequencing?
16S-sequencing is een methode waarbij één specifiek gen, het 16S-rRNA-gen, uit het DNA van bacteriën en archaea wordt gesequenced om te bepalen welke micro-organismen in een monster aanwezig zijn. De 16S verwijst naar het 16S ribosomale RNA, een onderdeel van de kleine subeenheid van het bacteriële ribosoom. Omdat dit gen bij vrijwel alle bekende bacteriën en archaea voorkomt, werkt het als een universele marker waarmee je in één analyse een groot deel van de bacteriële gemeenschap in kaart kunt brengen.
De andere veelgebruikte aanpak is shotgun metagenomische sequencing, waarbij al het DNA in een monster willekeurig wordt gelezen in plaats van één doelgen. Beide methoden geven een beeld van de microben in de darm, maar ze verschillen in resolutie, kosten, datacomplexiteit en het soort vragen dat ze kunnen beantwoorden.
Het darmmicrobioom: een complex ecosysteem
Het maag-darmkanaal herbergt een diverse gemeenschap van bacteriën, archaea, virussen, schimmels en andere micro-organismen. Samen vormen zij het darmmicrobioom. De samenstelling verschilt sterk tussen mensen en kan in de loop van de tijd veranderen onder invloed van onder meer voeding, leeftijd, medicijngebruik, leefomgeving en gezondheidstoestand.
Onderzoek heeft het darmmicrobioom in verband gebracht met uiteenlopende functies, zoals de afbraak van voedingsvezels, de productie van bepaalde metabolieten en de ontwikkeling en regulatie van het immuunsysteem. Veel van deze verbanden zijn correlationeel: een relatie tussen een bepaalde microbiële samenstelling en een gezondheidsuitkomst betekent niet automatisch dat de microben de oorzaak zijn.
Waarom sequencing kweken heeft vervangen
Lange tijd bestudeerden onderzoekers microben door ze in het laboratorium te kweken. Dat werkt voor een klein deel van de darmflora, maar het merendeel van de darmmicroben gedijt niet onder standaard kweekomstandigheden. High-throughput sequencing omzeilt dit probleem: het leest DNA rechtstreeks uit een monster en maakt het zo mogelijk om ook micro-organismen te profileren die niet te kweken zijn.
Wat je op deze pagina leest
- Wat het 16S-rRNA-gen is, waar de naam vandaan komt en waarom het geschikt is voor bacteriële identificatie en fylogenetische analyse
- Hoe een 16S-sequencingworkflow verloopt, van DNA-extractie en PCR tot bioinformatica
- Hoe shotgun metagenomics werkt en waarin het verschilt van 16S
- Een vergelijking van resolutie, kosten, doorvoer en toepassingen
- Hoe je 16S-resultaten analyseert en interpreteert, en met welke beperkingen je rekening houdt
Het 16S-rRNA-gen: waarom één gen zoveel bacteriën kan identificeren
Het 16S-rRNA-gen, ook wel 16S rDNA genoemd, codeert voor een onderdeel van de kleine subeenheid van het bacteriële ribosoom en komt voor bij vrijwel alle bekende bacteriën en archaea. Omdat het gen bij zo veel organismen aanwezig is en tegelijk variabele stukken bevat, is het bijzonder geschikt voor fylogenetische analyse: op basis van overeenkomsten en verschillen in de sequentie kunnen verwantschappen tussen taxa worden bepaald en in een fylogenetische boom worden weergegeven. Diezelfde eigenschap maakt het gen bruikbaar voor bacteriële identificatie in een onbekend monster.
Belangrijk om te weten is dat het aantal kopieën van dit gen per genoom verschilt. Sommige soorten hebben één kopie, andere meer dan tien. Dat verschil kan de relatieve abundantie in de resultaten vertekenen en is een van de redenen waarom 16S-gegevens vooral geschikt zijn voor relatieve vergelijkingen en niet voor absolute tellingen.
Geconserveerde en hypervariabele regio's
Het 16S-rRNA-gen bestaat uit afwisselend sterk geconserveerde regio's en negen hypervariabele regio's, aangeduid als V1 tot en met V9. De geconserveerde stukken zijn bij vrijwel alle bacteriën nagenoeg identiek; daar binden de universele primers die bij PCR worden gebruikt. De variabele regio's verschillen juist tussen taxa en bevatten de informatie waarmee geslachten en soorten van elkaar kunnen worden onderscheiden.
Welke regio wordt gesequenced, bijvoorbeeld V3-V4, V4 of V4-V5, beïnvloedt de resultaten. De ene regio onderscheidt bepaalde groepen beter dan de andere, en sommige taxa worden met een bepaalde primercombinatie minder goed gedetecteerd. Daarom kunnen studies die verschillende regio's gebruiken soms net andere verhoudingen laten zien. Omdat één specifiek stuk DNA wordt geamplificeerd en gesequenced, wordt deze aanpak ook wel amplicon sequencing genoemd.
16S, 18S en ITS: welke marker voor welk organisme?
Het 16S-rRNA-gen is specifiek voor bacteriën en archaea. Voor eukaryoten, waaronder schimmels en protozoa, wordt vaak het 18S-rRNA-gen gebruikt, en voor schimmels daarnaast de ITS-regio. Het verschil zit dus in het doelgen en daarmee in de organismen die zichtbaar worden: 16S richt zich op prokaryoten, 18S op eukaryoten. Een standaard 16S-analyse zegt daardoor niets over virussen, schimmels of andere eukaryoten in het monster; daarvoor zijn andere markers of shotgun sequencing nodig.
Zo verloopt 16S-sequencing stap voor stap
- Monsterafname en DNA-extractie uit het materiaal, bijvoorbeeld ontlasting.
- PCR-amplificatie van de gekozen hypervariabele regio met universele primers.
- Library preparation, waarbij monsters van een index of barcode worden voorzien zodat ze samen gesequenced kunnen worden.
- Sequencing op een high-throughput platform, meestal op basis van Illumina-technologie.
- Bioinformatica: kwaliteitscontrole, denoising, clustering tot Amplicon Sequence Variants (ASV's) en taxonomische toewijzing.
Sterke punten van 16S-sequencing
- Kostenefficiënt, waardoor honderden of duizenden monsters haalbaar zijn
- Geschikt voor brede verkenning en voor monitoring in de tijd
- Gestandaardiseerde analysepijplijnen en uitgebreide referentiedatabases
- Bruikbaar zonder kweek en bij kleine hoeveelheden DNA
Beperkingen van 16S-sequencing
- Beperkte resolutie: determinatie lukt meestal tot op geslachtsniveau en slechts soms tot op soortniveau
- Primerbias: primers binden niet bij alle taxa even goed, waardoor sommige groepen worden onder- of overschat
- Variatie in het aantal genkopieën per genoom, wat relatieve abundanties kan vertekenen
- Geen directe functionele informatie; functie kan alleen indirect worden voorspeld met tools zoals PICRUSt2
- Geen detectie van virussen, schimmels en andere eukaryoten
- Gevoelig voor contaminatie en voor verschillen in monsterafname en laboratoriumprotocol
Technologie van darmtesten: cellyse, DNA-extractie en microbioomanalyse
Shotgun metagenomische sequencing: al het DNA in kaart
Shotgun metagenomische sequencing leest al het DNA dat uit een monster is geëxtraheerd, zonder vooraf een specifiek gen te selecteren. Het DNA wordt in fragmenten geknipt en willekeurig gesequenced, vandaar de term shotgun. De resulterende reads worden daarna met behulp van referentiedatabases en assemblage-algoritmen toegewezen aan organismen en genen.
Omdat er geen gerichte amplificatie plaatsvindt, is de methode niet afhankelijk van primers en dus ook niet gevoelig voor primerbias. Dat is een belangrijk voordeel ten opzichte van 16S.
Zo verloopt shotgun-sequencing stap voor stap
- DNA-extractie uit het monster.
- Fragmentatie van het DNA in korte stukken.
- Library preparation met adapters en indices.
- Sequencing met een aanzienlijk groter datavolume dan bij 16S gebruikelijk is.
- Bioinformatica: kwaliteitscontrole, verwijderen van DNA van de gastheer, assembleren of direct toewijzen van reads, en taxonomische en functionele annotatie.
Voordelen van shotgun-sequencing
- Hogere taxonomische resolutie, vaak tot op soort- en soms tot op stamniveau
- Directe functionele informatie, bijvoorbeeld over genen die betrokken zijn bij metabolisme, antibioticaresistentie of virulentie
- Detectie van bacteriën, archaea, virussen, schimmels en andere eukaryoten in één analyse
- Mogelijkheid om nieuwe soorten en genomen te ontdekken, ook zonder kweek
- Mogelijkheid om metabole routes te reconstrueren op basis van genen die daadwerkelijk aanwezig zijn
Beperkingen en uitdagingen van shotgun metagenomics
- Hogere kosten per monster, wat de methode minder geschikt maakt voor zeer grote cohorten
- Gevoeligheid voor DNA van de gastheer; in sommige monsters kan menselijk DNA een groot deel van de reads uitmaken, wat extra sequentiediepte vereist
- Meer sequentiediepte nodig om laag-abundante soorten betrouwbaar te detecteren
- Hogere eisen aan rekenkracht, opslag en bioinformatica-expertise
- Minder gestandaardiseerde analysepijplijnen dan bij 16S, waardoor resultaten tussen studies moeilijker te vergelijken zijn
16S versus shotgun sequencing: de belangrijkste verschillen
Beide technologieën brengen het microbioom in kaart, maar ze doen dat op een ander detailniveau en met een ander type uitkomst. Hieronder staan de verschillen die in de praktijk het zwaarst wegen.
Taxonomische resolutie
16S-sequencing geeft een breed overzicht van bacteriële diversiteit, maar blijft vaak steken op geslachtsniveau. Subtiele verschillen tussen soorten of stammen blijven daardoor buiten beeld. Shotgun metagenomics levert een veel fijnmaziger beeld en kan soorten en soms zelfs stammen onderscheiden. Die extra resolutie kan relevant zijn bij vragen over bijvoorbeeld antibioticaresistentie of pathogeniciteit.
Functionele informatie
Dit is een van de duidelijkste verschillen. Shotgun-sequencing meet het functionele potentieel rechtstreeks, doordat hele genomen worden gelezen en genen voor specifieke eigenschappen zichtbaar worden. 16S-sequencing levert die informatie niet; functie kan alleen indirect worden geschat op basis van taxonomische profielen, bijvoorbeeld met PICRUSt2. Zulke voorspellingen zijn een benadering, geen bewijs.
Kosten, doorvoer en schaalbaarheid
16S-sequencing is doorgaans aanzienlijk goedkoper per monster en schaalt gemakkelijker naar grote aantallen monsters, wat het populair maakt in epidemiologisch onderzoek en in consumententests. De prijs per monster hangt onder meer af van het aantal monsters in een batch, de gekozen hypervariabele regio, de sequentiediepte, het laboratorium en de vraag of analyse en rapportage zijn inbegrepen. Bij shotgun-sequencing wegen de hogere kosten per monster, de grotere datavolumes en de zwaardere bioinformatica zwaarder naarmate een cohort groter wordt. Vraag bij een aanbieder altijd na wat wel en niet in het pakket zit voordat je prijzen vergelijkt.
Detectie van niet-bacteriële organismen
Shotgun-sequencing profileert virussen, schimmels, archaea en andere eukaryoten mee, wat een vollediger beeld geeft van het ecosysteem. Een standaard 16S-analyse ziet alleen bacteriën en archaea; interacties met virussen of schimmels blijven daarbij dus buiten beschouwing.
Datacomplexiteit en interpretatie
Shotgun-gegevens zijn omvangrijker en complexer en vragen meer bioinformatica-expertise en rekenkracht. De analyse van 16S-gegevens is eenvoudiger en wordt ondersteund door goed gedocumenteerde, gestandaardiseerde pijplijnen. Dat maakt 16S toegankelijker, maar ook gevoeliger voor systematische afwijkingen zoals primerbias.
Waarvoor wordt 16S-sequencing gebruikt?
16S-sequencing is een van de meest gebruikte methoden in microbioomonderzoek en wordt breed toegepast:
- In grote cohort- en bevolkingsstudies waarin duizenden monsters betaalbaar en onderling vergelijkbaar moeten worden geanalyseerd
- In interventiestudies die volgen hoe de samenstelling van de darmflora verandert na een aanpassing in voeding, leefstijl of suppletie
- In ecologisch onderzoek naar bodem, water en planten, waar dezelfde marker bruikbaar is
- In klinisch onderzoek naar verbanden tussen microbioomsamenstelling en gezondheid, bijvoorbeeld bij darm- en immuungerelateerde aandoeningen
- In consumententests die een breed overzicht geven van de bacteriën in de darm
Wat deze toepassingen gemeen hebben, is dat ze vooral beschrijven welke taxa aanwezig zijn en in welke verhouding. Ze zeggen niets over welke genen actief zijn en al helemaal niet welke aandoening iemand heeft.
Wanneer kies je welke methode?
- Kies 16S voor brede verkenning, grote aantallen monsters, langdurige monitoring en situaties met een beperkt budget.
- Kies shotgun-sequencing wanneer je functionele vragen wilt beantwoorden, soorten of stammen wilt onderscheiden, resistentiegenen of virulentiefactoren zoekt, of virussen en schimmels wilt meenemen.
- Overweeg een combinatie wanneer een eerste 16S-verkenning een kleiner aantal interessante monsters oplevert die daarna diepgaander worden geanalyseerd.
Hoe analyseer je 16S-sequencinggegevens?
Na het sequencen volgt de data-analyse meestal een vaste reeks stappen:
- Kwaliteitscontrole en het verwijderen van primers en adapters, bijvoorbeeld met FastQC en Cutadapt.
- Denoising en foutcorrectie, vaak met DADA2 of Deblur, wat leidt tot Amplicon Sequence Variants (ASV's).
- Clustering en taxonomische toewijzing door reads te vergelijken met referentiedatabases zoals SILVA, Greengenes of het GTDB. Klassiek werden reads gegroepeerd in operational taxonomic units (OTU's) op basis van een sequentie-identiteitsdrempel; tegenwoordig krijgen ASV's vaak de voorkeur omdat ze fijnmaziger en beter reproduceerbaar zijn.
- Diversiteitsanalyse: alfa-diversiteit binnen één monster, zoals het aantal waargenomen taxa en de Shannon- of Chao1-index, en bèta-diversiteit tussen monsters, zoals Bray-Curtis of UniFrac.
- Statistische analyse en visualisatie, en indien nodig functionele voorspelling met een tool als PICRUSt2.
Veel van deze stappen zijn geïntegreerd in platforms zoals QIIME2 en mothur, die ook de reproduceerbaarheid van de analyse ondersteunen. De keuze van primers, hypervariabele regio en pijplijn bepaalt mede welke taxa zichtbaar worden, dus leg die keuzes altijd vast.
Resultaten interpreteren en beperkingen herkennen
Een 16S-analyse levert een dataset op die om zorgvuldige interpretatie vraagt. De meeste uitkomsten zijn relatief: ze zeggen iets over verhoudingen binnen één monster of over verschillen tussen monsters, niet over absolute aantallen bacteriën.
Diversiteitsmaten en samenstelling begrijpen
- Alfa-diversiteit beschrijft de diversiteit binnen één monster, bijvoorbeeld het aantal waargenomen taxa of een index zoals Shannon of Chao1.
- Bèta-diversiteit beschrijft de verschillen tussen monsters of groepen, vaak met maten als Bray-Curtis of UniFrac.
- Taxonomische samenstelling laat zien welke geslachten of soorten aanwezig zijn en in welke relatieve verhouding.
- Functionele voorspelling geeft een indicatie van mogelijke metabole routes, maar blijft een schatting op basis van taxonomie.
Veelvoorkomende valkuilen
- De keuze van de hypervariabele regio en de primers bepaalt welke taxa goed zichtbaar zijn en welke niet.
- Het aantal kopieën van het 16S-gen verschilt per soort, wat relatieve abundanties kan vertekenen.
- Contaminatie uit reagentia of de omgeving kan bij lage biomassa een groot effect hebben.
- Monsterafname, bewaartijd en laboratoriumprotocol beïnvloeden de uitkomst; vergelijking tussen laboratoria is niet altijd zonder meer mogelijk.
- Factoren zoals voeding, medicatie, leeftijd en het tijdstip van afname beïnvloeden de samenstelling en maken een momentopname lastig te duiden.
Wat betekent dit voor darmmicrobioomtesten?
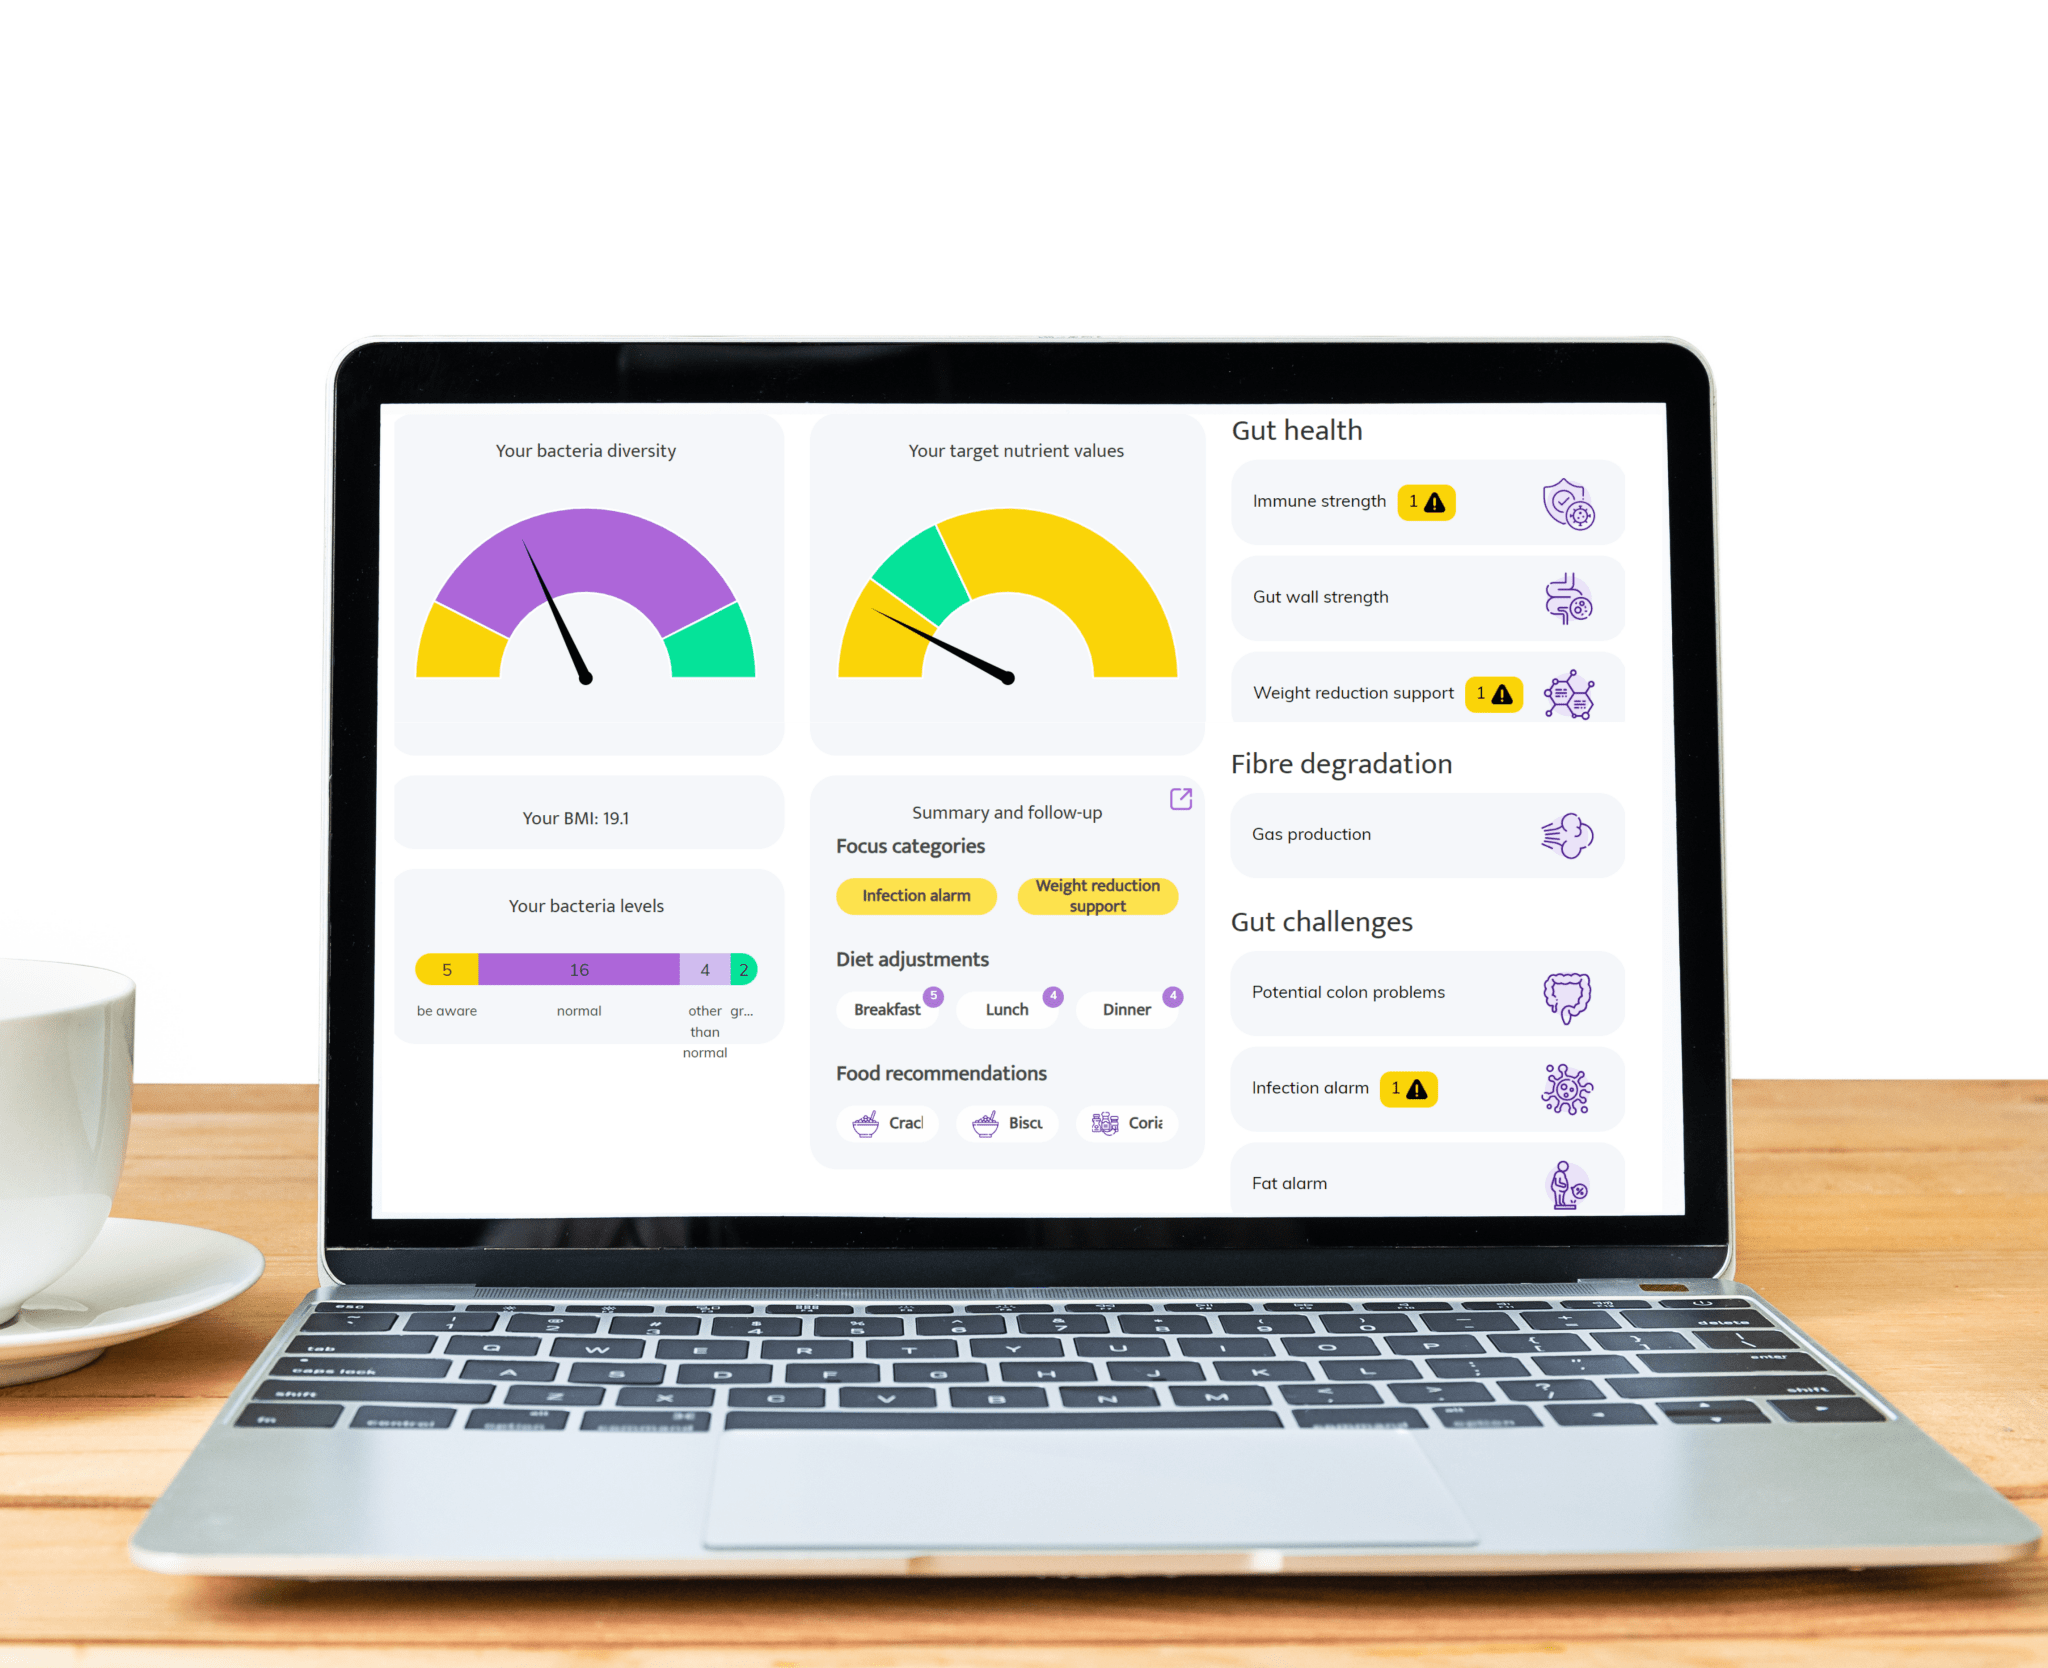
Consumententests gebruiken vaak 16S-sequencing omdat het kostenefficiënt is en een breed overzicht geeft van de bacteriën in de darm. Zo'n test kan inzicht geven in de samenstelling en diversiteit van de darmflora en kan aanleiding zijn om je voeding of leefstijl onder de loep te nemen. De uitslag is echter een momentopname en geen diagnose. Microbioomtesten zijn op dit moment niet bedoeld om aandoeningen vast te stellen, te voorkomen of te behandelen, en de wetenschap over wat een bepaalde samenstelling precies betekent, is nog volop in ontwikkeling. Bespreek uitkomsten daarom bij voorkeur met een arts of diëtist voordat je er verstrekkende conclusies aan verbindt.
Toekomstige ontwikkelingen in microbioomsequencing
Long-read sequencing, met platforms zoals PacBio en Oxford Nanopore, maakt het mogelijk om het volledige 16S-gen in één keer te lezen en soorten zo beter te onderscheiden. Hybride aanpakken combineren de breedte en kostenefficiëntie van 16S met de diepgang van shotgun-sequencing. Daarnaast wordt sequencing steeds vaker aangevuld met andere metingen, zoals metatranscriptomics, metabolomics en proteomics, om microbiële functies en interacties met de gastheer beter te begrijpen.
Veelgestelde vragen over 16S-sequencing
Waar staat 16S voor?
De 16S verwijst naar het 16S ribosomale RNA en de S naar de Svedberg-eenheid, een maat voor de sedimentatiesnelheid van een deeltje. Het gen dat voor dit RNA codeert, wordt gebruikt als marker om bacteriën en archaea te identificeren.
Hebben alle bacteriën 16S rRNA?
Vrijwel alle bekende bacteriën en archaea hebben dit gen, al verschilt het aantal kopieën per genoom. Omdat het gen zo wijdverspreid is, kan met één analyse een groot deel van de bacteriële gemeenschap in kaart worden gebracht.
Hoeveel kopieën van het 16S-gen heeft een bacterie?
Dat varieert van één tot meer dan tien, afhankelijk van de soort. Dit verschil is een bekende bron van vertekening bij het vergelijken van relatieve abundanties tussen monsters.
Wat vertelt 16S rRNA-sequencing je?
Het laat zien welke bacteriële en archaeale taxa aanwezig zijn en in welke relatieve verhouding. Het zegt niets over absolute aantallen, weinig over functies en vrijwel niets over virussen, schimmels of andere eukaryoten.
Is een microbioomtest de moeite waard?
Dat hangt af van wat je wilt weten. Een test kan inzicht geven in de samenstelling en diversiteit van je darmflora, maar de resultaten zijn indicatief en de betekenis ervan is niet voor elke situatie uitgekristalliseerd. Heb je gezondheidsklachten, bespreek de uitslag dan met een zorgverlener.
Samengevat
16S-sequencing en shotgun metagenomische sequencing vullen elkaar aan. 16S is snel, betaalbaar en breed inzetbaar, maar blijft beperkt in resolutie en functionele informatie. Shotgun-sequencing biedt meer diepgang en meet functioneel potentieel rechtstreeks, tegen hogere kosten en met complexere data. De juiste keuze hangt af van de onderzoeksvraag, het budget en de gewenste mate van detail, en van het besef dat elke methode een benadering van het microbioom geeft en niet het volledige verhaal.
Find more details about Technologie van darmtesten
You can find more information on the related topics below.