16S rRNA-sequencing: wat het is, hoe het werkt en wat het je vertelt
Technologie van darmtesten: cellyse, DNA-extractie en microbioomanalyse
16S rRNA-sequencing: wat het is en waarvoor het wordt gebruikt
16S-sequencing is een laboratoriumtechniek die bacteriën en archaea identificeert met behulp van één specifiek gen: het 16S rRNA-gen. Dit gen komt voor bij vrijwel alle bacteriën en archaea en bevat zowel sterk geconserveerde delen als hypervariabele regio's. Daardoor werkt het als een streepjescode: één analyse kan laten zien welke bacteriegroepen in een monster aanwezig zijn en in welke relatieve verhouding.
In microbioomonderzoek verwijst '16S' naar het 16S rRNA-gen. Het gaat dus niet om een generatie, een laptopmodel of een andere betekenis die bij algemene zoekopdrachten kan opduiken. De techniek is een van de pijlers van darmmicrobioomonderzoek en maakt het mogelijk de bacteriële gemeenschap in de darm in kaart te brengen zonder elke bacterie apart te kweken.
Wat betekent 16S en wat doet het 16S rRNA-gen?
De 16S verwijst naar de Svedberg-eenheid (S), een maat voor hoe snel een deeltje bezinkt tijdens centrifugeren. Het 16S rRNA is onderdeel van de kleine ribosomale subeenheid (30S) van prokaryoten: bacteriën en archaea.
Ribosomen zijn de eiwitfabrieken van de cel; rRNA vormt daarin een structureel en functioneel bouwblok. Het gen dat voor dit rRNA codeert, is in de evolutie grotendeels hetzelfde gebleven. Grote delen van de sequentie zijn bijna identiek bij alle bacteriën, terwijl de tussenliggende hypervariabele regio's (V1 tot en met V9) juist per bacteriegroep verschillen. Die combinatie van constant en variabel maakt het gen geschikt voor identificatie én voor het bepalen van onderlinge verwantschap.
Waarom het 16S rRNA-gen wordt gebruikt voor identificatie en fylogenetische analyse
- Het gen komt voor bij vrijwel alle bacteriën en archaea, waardoor één analyse een breed spectrum aan organismen kan opsporen.
- De geconserveerde delen maken universele primers mogelijk die bij veel verschillende bacteriën binden.
- De variabele regio's bevatten genoeg verschil om bacteriën te onderscheiden en hun fylogenetische verwantschap te bepalen.
- Er bestaan uitgebreide referentiedatabases met bekende 16S-sequenties, wat taxonomische toewijzing ondersteunt.
16S rRNA-gen, 16S PCR-test en 16S-sequencing: hoe hangen ze samen?
Een 16S PCR-test is een laboratoriumtest waarbij het 16S rRNA-gen uit een monster wordt vermenigvuldigd met PCR. In de klinische microbiologie kan zo'n test worden gebruikt om bacteriën rechtstreeks in een monster aan te tonen, bijvoorbeeld wanneer een kweek traag of moeilijk is. De test wordt uitgevoerd en geïnterpreteerd door een arts of klinisch microbioloog; niet elk laboratorium biedt dezelfde 16S PCR-test aan.
16S-sequencing gaat een stap verder: na amplificatie wordt het DNA gelezen, zodat een breder profiel van bacteriegroepen en hun relatieve verhoudingen ontstaat. Een 16S PCR-test en 16S-microbioomsequencing zijn dus verwant, maar niet hetzelfde. De een is vaak gericht op detectie, de ander op het in kaart brengen van een gemeenschap.
Wat een 16S-test meet — en wat niet
Een 16S-analyse brengt de bacteriële en archaeale gemeenschap in kaart. Virussen, schimmels en protozoa vallen buiten beeld, omdat zij geen 16S rRNA-gen hebben; voor die groepen zijn andere markers nodig.
De techniek laat vooral zien wie er aanwezig is, niet precies wat die micro-organismen doen. Resultaten worden meestal weergegeven als relatieve abundantie — het aandeel van een bacteriegroep binnen het totaal — en niet als absolute aantallen. Een 16S-profiel geeft dus een indicatie van samenstelling en diversiteit, geen diagnose.
Van monster tot resultaat: de workflow van 16S-sequencing
Een 16S-analyse verloopt in een reeks vaste stappen, van monstername tot een databestand met bacterieprofielen. Elke stap kan de uitkomst beïnvloeden; daarom werken laboratoria met gestandaardiseerde protocollen en controles.
Stap 1: monstername en DNA-extractie
Voor onderzoek naar het darmmicrobioom wordt meestal een ontlastingsmonster gebruikt, omdat dit de bacteriële gemeenschap in de darm het beste weerspiegelt. Afhankelijk van de vraagstelling kan ook speeksel, een huiduitstrijkje, weefsel of een omgevingsmonster worden geanalyseerd. Het monster moet snel en onder de juiste omstandigheden worden bewaard, zodat de bacteriële samenstelling niet verandert.
Daarna wordt het DNA uit het monster geëxtraheerd met kits die de celwanden van veel verschillende bacteriesoorten kunnen openbreken. Laboratoria verschillen in de methode die ze hiervoor gebruiken, wat kleine maar meetbare verschillen in de resultaten kan opleveren.
Stap 2: PCR-amplificatie en primerkeuze
Met PCR (polymerasekettingreactie) wordt het 16S rRNA-gen uit het geëxtraheerde DNA vermenigvuldigd. Primers bepalen welke hypervariabele regio's worden geamplificeerd; veelgebruikte keuzes zijn de V3–V4-regio of de V4-regio. Soms wordt een breder bereik van V1 tot en met V9 onderzocht, afhankelijk van de technologie en de onderzoeksvraag.
De primerkeuze beïnvloedt hoe nauwkeurig bacteriën kunnen worden onderscheiden en welke groepen mogelijk onder- of oververtegenwoordigd raken. Bindt een primer minder goed aan een bepaalde bacteriegroep, dan wordt die groep minder zichtbaar in het resultaat. Daarom wordt de primerkeuze afgestemd op het doel van de analyse.
Stap 3: sequencingtechnologie — Sanger, Illumina en Nanopore
Er zijn verschillende manieren om de geamplificeerde fragmenten te lezen:
- Sanger-sequencing leest één DNA-fragment per keer. Deze klassieke methode is geschikt voor het bevestigen van een enkele sequentie of het identificeren van een geïsoleerde bacteriekolonie.
- Next-generation sequencing (NGS) leest miljoenen fragmenten tegelijk, bijvoorbeeld op Illumina- of Ion Torrent-platforms. Daardoor kunnen complexe gemeenschappen met veel verschillende bacteriën in één analyse worden geprofileerd. Voor microbioomonderzoek is NGS de standaard.
- Long-read-technologieën, zoals Nanopore, kunnen langere delen van het gen lezen. Dat kan in sommige gevallen een fijnere taxonomische resolutie opleveren, al is de methode nog volop in ontwikkeling en zijn kosten, foutpercentages en analysepijplijnen aandachtspunten.
Stap 4: bio-informatica — van ruwe reads naar bacterieprofiel
Na de sequencing begint de data-analyse. Een veelgebruikte basispijplijn ziet er als volgt uit:
- Kwaliteitscontrole: verwijder foutieve, te korte of lage-kwaliteit reads en knip primer- en adapterresten weg.
- Denoising of clustering: voeg vergelijkbare sequenties samen tot amplicon sequence variants (ASV's) of operationele taxonomische eenheden (OTU's).
- Taxonomische toewijzing: vergelijk de sequenties met referentiedatabases zoals SILVA, Greengenes of RDP en deel ze in op genus-, familie- of hoger niveau.
- Diversiteitsanalyse: bereken alfa-diversiteit (variatie binnen één monster) en bèta-diversiteit (verschillen tussen monsters).
- Visualisatie en interpretatie: zet de resultaten om in overzichten van relatieve abundanties en verschillen tussen groepen.
Voor deze stappen gebruiken onderzoekers vaak software zoals QIIME 2, mothur, DADA2 of vergelijkbare pijplijnen. De keuze voor een pijplijn en database kan de uitkomst beïnvloeden, dus transparantie over de gebruikte methode is belangrijk.
Kwaliteitsborging en reproduceerbaarheid
Omdat kleine verschillen in monstername, DNA-extractie en sequencing tot andere uitkomsten kunnen leiden, gebruiken laboratoria controles, replicaten en gestandaardiseerde protocollen. Dat maakt resultaten beter vergelijkbaar tussen monsters, laboratoria en studies.
Technologie van darmtesten: cellyse, DNA-extractie en microbioomanalyse
Wat een 16S-analyse je vertelt
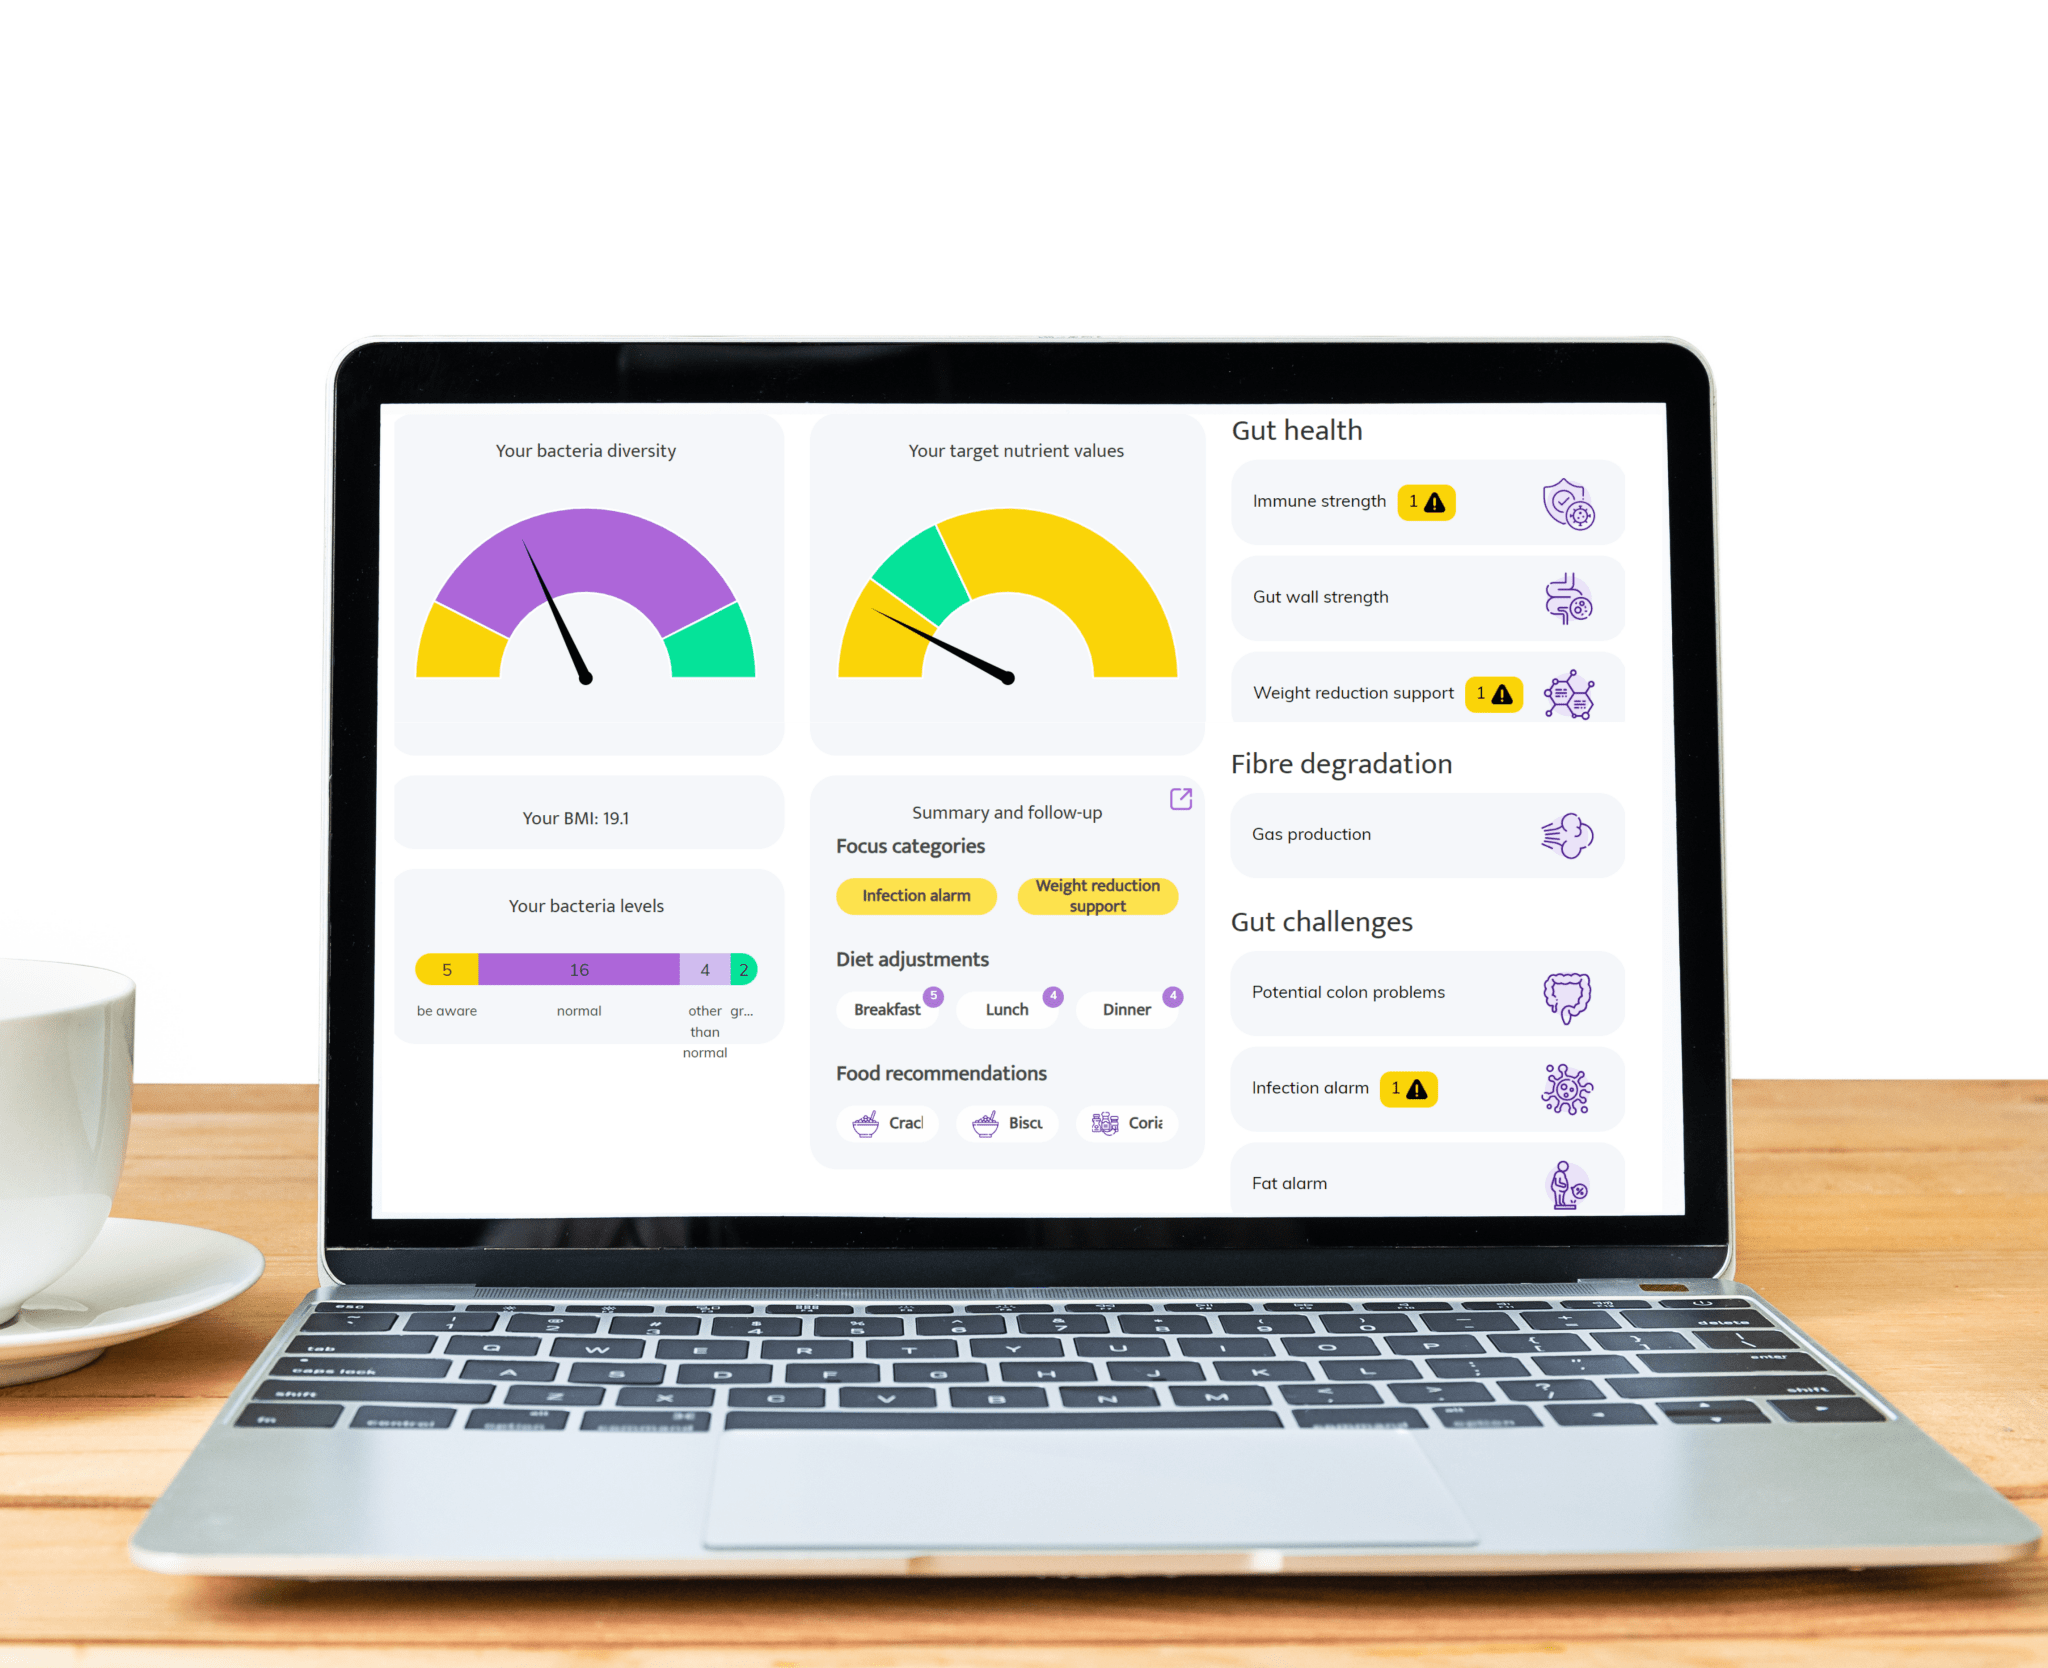
Een 16S-analyse laat zien welke bacteriegroepen in een monster aanwezig zijn en in welke relatieve verhouding. Daarnaast kunnen diversiteitsmaten worden berekend: alfa-diversiteit beschrijft de variatie binnen één monster, bèta-diversiteit de verschillen tussen monsters of personen. Veranderingen in die maten kunnen een aanwijzing zijn dat de microbiële gemeenschap is verstoord — een staat die ook wel dysbiose wordt genoemd.
Wat de techniek niet rechtstreeks levert, is functionele informatie. Je ziet niet welke genen actief zijn of welke stoffen bacteriën produceren, en een gevonden associatie met een aandoening is geen bewijs van oorzaak en gevolg. Voor een completer beeld wordt 16S-sequencing daarom vaak gecombineerd met andere methoden, zoals shotgun metagenomics of metabolomics.
Toepassingen van 16S-sequencing
- Bacteriële diversiteit en samenstelling in kaart brengen. Zo kan worden onderzocht hoe voeding, leefstijl, medicijngebruik en omgeving de darmflora beïnvloeden.
- Identificatie van moeilijk te kweken bacteriën. Sommige bacteriën groeien niet of nauwelijks in een kweek, terwijl hun DNA wel te lezen is. 16S-sequencing kan dan laten zien welke bacteriën aanwezig zijn.
- Klinische microbiologie. Een 16S PCR-test of sequencing kan in specifieke situaties worden ingezet wanneer een kweek negatief blijft of een infectie moeilijk te identificeren is, bijvoorbeeld bij bepaalde steriele lichaamsvloeistoffen of prothese-infecties. De uitslag ondersteunt een diagnose, maar vervangt kweek, andere laboratoriumtesten en klinisch oordeel niet.
- Onderzoek naar patronen bij ziekte. Studies hebben verbanden gevonden tussen bepaalde microbiële profielen en aandoeningen zoals inflammatoire darmziekten, obesitas, diabetes en neurologische aandoeningen. Zulke verbanden zeggen nog niets over de richting van het verband.
- Gepersonaliseerde voeding en probiotica. Inzichten in iemands bacterieprofiel kunnen helpen om voedingsadviezen of probiotische producten gerichter te maken, al staat dit onderzoek nog in de kinderschoenen.
- Monitoring van antibiotica en herstel. Antibiotica veranderen de samenstelling van de darmflora. Een analyse voor en na behandeling laat zien hoe groot de verstoring is en hoe het herstel verloopt.
- Ontwikkeling van microbioomgerichte behandelingen. Gegevens uit 16S-onderzoek ondersteunen de ontwikkeling van behandelingen die op het microbioom aangrijpen, waaronder fecale microbiota-transplantatie (FMT) bij terugkerende Clostridioides difficile-infecties.
- Vergelijkend en ecologisch onderzoek. De methode maakt het mogelijk darmflora's te vergelijken tussen populaties, leeftijdsgroepen of leefomstandigheden.
Klinische en diagnostische toepassingen
In de klinische microbiologie kan 16S-sequencing nuttig zijn wanneer conventionele kweek tekortschiet, bijvoorbeeld bij moeilijk te kweken bacteriën of bij monsters waarin het aantonen van een verwekker lastig is. De techniek kan dan een aanwijzing geven over welke bacteriën aanwezig zijn en kan een arts ondersteunen bij de interpretatie. Belangrijk blijft dat een 16S-resultaat op zichzelf geen diagnose is: het laat niet zien of een bacterie de klacht veroorzaakt, of een bacterie levensvatbaar is en hoe gevoelig die is voor antibiotica. Daarvoor zijn aanvullende testen en klinische context nodig.
16S versus 18S, ITS en shotgun metagenomics
16S-sequencing is één van meerdere methoden om micro-organismen te identificeren. Welke methode het beste past, hangt af van de vraag: gaat het om bacteriën, om schimmels, of om een compleet beeld inclusief functie?
Het verschil tussen 16S en 18S rRNA
Het verschil zit vooral in de groep organismen die je onderzoekt:
- 16S rRNA komt voor bij prokaryoten: bacteriën en archaea. Het wordt gebruikt om bacteriële gemeenschappen in kaart te brengen.
- 18S rRNA komt voor bij eukaryoten: schimmels, protozoa, algen en ook menselijke cellen. Het wordt gebruikt wanneer eukaryote micro-organismen centraal staan.
Kort gezegd: met 16S kijk je naar bacteriën en archaea, met 18S naar eukaryote micro-organismen. De twee vullen elkaar aan en worden soms in hetzelfde onderzoek gecombineerd. 18S wordt ook gebruikt in fylogenetische analyses van eukaryoten, vergelijkbaar met hoe 16S voor prokaryoten wordt gebruikt.
ITS-sequencing voor schimmels
Voor schimmels wordt vaak niet 18S maar de ITS-regio (internal transcribed spacer) gebruikt. Die regio bevat meer variatie tussen schimmelsoorten en maakt daardoor een fijnere indeling mogelijk.
Shotgun metagenomics en whole-genome sequencing
Bij shotgun metagenomics wordt al het DNA in een monster gelezen, niet slechts één marker-gen. Dat biedt meer detail: identificatie op soorts- of soms stamniveau en informatie over welke genen aanwezig zijn. Daar staan hogere kosten, grotere datavolumes en complexere analyses tegenover. Ook niet-microbieel DNA in het monster kan de analyse beïnvloeden. Wanneer de vraag vooral is welke bacteriën aanwezig zijn, is 16S-sequencing vaak de snellere en goedkopere keuze.
Beperkingen en uitdagingen van 16S-sequencing
16S-sequencing is breed inzetbaar, maar kent ook technische en interpretatieve grenzen.
Taxonomische resolutie stopt vaak op genusniveau
Nauw verwante soorten binnen hetzelfde geslacht hebben vaak sterk vergelijkbare 16S-sequenties. Daardoor is identificatie op soortniveau niet altijd mogelijk, en het onderscheiden van verwante ziekteverwekkende en goedaardige stammen is lastig.
Primerbias en chimeren
Primers kunnen sommige bacteriegroepen beter amplificeren dan andere, waardoor de verhoudingen in het resultaat niet precies overeenkomen met de werkelijkheid. Tijdens de PCR kunnen ook chimeren ontstaan: kunstmatige sequenties die delen van twee verschillende bacteriën combineren en het profiel kunnen vertekenen.
Variatie tussen monsters en laboratoria
Verschillen in monstername, bewaring, DNA-extractie en sequencingprotocollen dragen bij aan variatie in de data. Daardoor zijn resultaten van verschillende laboratoria of studies niet altijd één op één vergelijkbaar.
Onvolledige referentiedatabases
Openbare databases bevatten niet alle bacteriële taxa, vooral bij nieuw beschreven of nog niet gekweekte soorten. Sequenties die niet goed matchen, blijven dan ongeclassificeerd.
Relatieve abundantie, geen absolute aantallen
16S-sequencing levert relatieve verhoudingen. Verandert de totale hoeveelheid micro-organismen in een monster, dan kan dat de percentages beïnvloeden zonder dat de absolute aantallen van een bacterie zijn gewijzigd.
Interpretatie: associatie is geen causaliteit
Het darmmicrobioom is dynamisch en complex. Een gevonden verband tussen een bacterieprofiel en een aandoening betekent niet dat het microbioom die aandoening veroorzaakt. Bevindingen moeten daarom samen met klinische en omgevingsfactoren worden geïnterpreteerd.
Veelgestelde vragen over 16S-sequencing
Waarvoor wordt 16S-sequencing gebruikt?
Het wordt gebruikt om te bepalen welke bacteriën en archaea in een monster aanwezig zijn en in welke relatieve verhouding. Denk aan onderzoek naar darmflora en leefstijl, identificatie van moeilijk te kweken bacteriën, het meten van antibioticagevolgen, klinische microbiologie bij lastig te identificeren infecties en het vergelijken van microbioomprofielen tussen personen of groepen.
Wat kost een 16S-analyse en hoe lang duurt het?
De kosten lopen uiteen van enkele tientallen tot enkele honderden euro's per monster, afhankelijk van het laboratorium, het aantal monsters, de gekozen sequencingtechnologie en de diepgang van de bio-informatica. Van monstername tot rapport duurt een analyse doorgaans enkele dagen tot enkele weken. Vraag een laboratorium altijd naar de actuele prijs, doorlooptijd en wat er precies in het rapport staat.
Welk monster is nodig voor een 16S-analyse van het darmmicrobioom?
Meestal een ontlastingsmonster, omdat dit de bacteriële gemeenschap in de darm het beste weerspiegelt. Voor andere toepassingen kunnen ook speeksel, huiduitstrijkjes, weefsel of omgevingsmonsters worden gebruikt.
Kan een 16S-test een ziekte of infectie aantonen?
Niet op zichzelf. De techniek laat zien welke bacteriën aanwezig zijn, maar niet of zij een klacht veroorzaken. Voor het stellen van een diagnose zijn aanvullende gegevens nodig, zoals een kweek, andere laboratoriumtesten en beoordeling door een arts. Een 16S PCR-test kan in de klinische microbiologie wel een rol spelen bij het aantonen van bacteriën wanneer een kweek tekortschiet, maar ook dan is interpretatie door een arts nodig.
Is 16S-sequencing geschikt voor schimmels en virussen?
Nee. Het 16S rRNA-gen komt alleen bij bacteriën en archaea voor. Voor schimmels worden andere markers gebruikt, zoals ITS of 18S, en virussen vragen weer een andere aanpak.
Hoe analyseer je 16S-sequencingdata?
Na kwaliteitscontrole en het verwijderen van primers worden reads samengevoegd tot ASV's of OTU's. Daarna volgt taxonomische toewijzing met databases zoals SILVA, Greengenes of RDP en een diversiteitsanalyse. Software zoals QIIME 2, mothur en DADA2 wordt hiervoor veel gebruikt. De exacte pijplijn hangt af van de onderzoeksvraag en de gekozen sequencingtechnologie.
Waarom wordt het 16S rRNA-gen gebruikt voor fylogenetische analyse?
Omdat het gen bij vrijwel alle bacteriën en archaea voorkomt, geconserveerde delen heeft voor universele primers en variabele regio's bevat die verwantschap en verschillen tussen bacteriegroepen zichtbaar maken. Daardoor kan het zowel voor identificatie als voor het bepalen van onderlinge verwantschap worden gebruikt.
Tot slot: waar gaat 16S-sequencing naartoe?
De techniek blijft zich ontwikkelen. Een aantal richtingen is nu al zichtbaar:
- Combinatie met andere analysetechnieken, zoals shotgun metagenomics, metabolomics en proteomics, voor een completer beeld van zowel de samenstelling als de functie van het microbioom.
- Nieuwe sequencingtechnologieën die langere DNA-fragmenten kunnen lezen, met een fijnere taxonomische resolutie als mogelijk resultaat.
- Meer standaardisatie en open databronnen, zodat resultaten uit verschillende studies en laboratoria beter vergelijkbaar worden.
Voor wie een darmmicrobioomtest overweegt, blijft de kern hetzelfde: 16S-sequencing is een waardevolle methode om bacteriële samenstelling en diversiteit in kaart te brengen, maar de resultaten zijn een indicatie en geen diagnose. Een vollediger beeld ontstaat pas door microbiële gegevens te combineren met leefstijl, voeding, klachten en medische context.
Find more details about Technologie van darmtesten
You can find more information on the related topics below.